Autori: Dott.ssa Manuela Basso, Dott.ssa Daisy Sproviero, Dott.ssa Marina Boido, Dott.ssa Valeria Gerbino, Dott.ssa Vittoria Lombardi, Dott. Silverio Conte, Associazione conSLAncio ETS
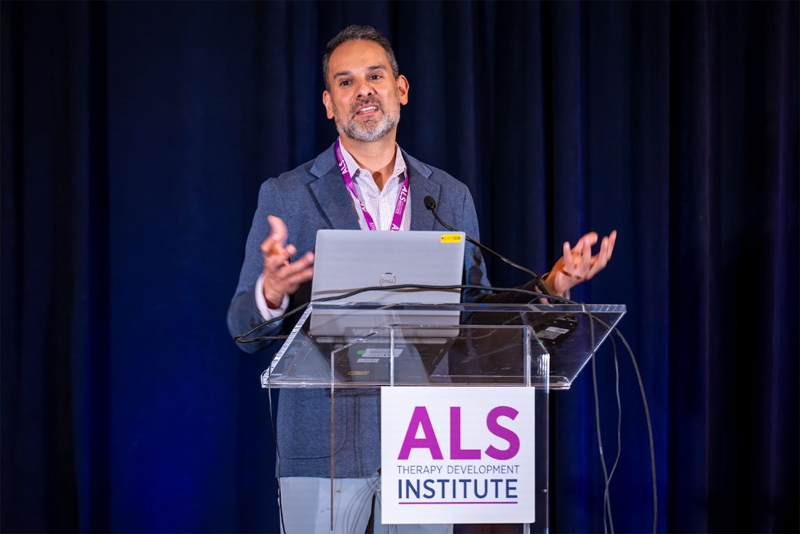
Lo scorso 9 ottobre 2026 l’Associazione conSLAncio ETS, fondata da Andrea Zicchieri, aderente all’International Alliance of ALS/MND Associations (Alleanza Internazionale delle Associazioni SLA/MND), all’EUpALS (Organizzazione Europea per professionisti e persone affette da SLA), all’EU ALS Coalition e alla Coalizione Italiana SLA, è stata lieta di partecipare all’ALS TDI Summit. L’ALS TDI Summit è un evento organizzato dal nostro partner, l’ALS Therapy Development Institute (ALS TDI) situato a Boston, Massachusetts, negli Stati Uniti. ALS TDI è il più grande laboratorio al mondo interamente dedicato alla ricerca sulla Sclerosi Laterale Amiotrofica (SLA).
Scopri alcuni dei punti chiave delle presentazioni e della tavola rotonda di seguito:
.
Dr. Fernando Vieira, MD — Amministratore delegato e Direttore Scientifico, ALS TDI
Costruire ciò che la SLA richiede
Punti salienti:
• La SLA non è una malattia omogenea, poiché i pazienti possono presentare sintomi iniziali diversi e seguire un decorso molto diverso tra loro; inoltre, ad oggi sono stati identificati oltre 30 geni associati alla SLA. Ciò significa che il trattamento della SLA richiederà probabilmente più terapie, non una sola.
• Esistono ormai farmaci mirati a specifici geni per due forme genetiche rare di SLA (SOD1 e FUS), a dimostrazione che la comprensione dei meccanismi biologici alla base della malattia può tradursi in trattamenti concreti. Ciò significa anche che ogni forma di SLA potrebbe richiedere un proprio programma di ricerca farmacologica.
• Il dottor Vieira ha paragonato questo momento a un bivio, sottolineando che la SLA non può permettersi di scegliere un solo percorso. L’ALS TDI e l’intero settore stanno sviluppando strategie per percorrere più strade contemporaneamente.
• All’ALS TDI, i gruppi di biologia cellulare, farmacologia animale e, ricerca clinica, insieme ad un nuovo team di data science collaborano per integrare i dati ottenuti ed orientare le scelte nei diversi programmi di ricerca.
• All’inizio del 2027, l’ALS TDI si trasferirà in una nuova sede di 33.000 piedi quadrati (pari a circa 3.100 metri quadrati) e raddoppierà il numero dei componenti del proprio team scientifico, Questo ampilamento consentirà di sviluppare progetti in parallelo, riducendo la necessità di scegliere tra idee ugualmente promettenti. Secondo il dottor Vieira, i benefici andranno oltre il semplice aumento del personale: i nuovi spazi e il rafforzamento del team permetteranno anche di mettere alla prova molto più rapidamente le idee proposte dai collaboratori esterni.
• I ricercatori esterni possono utilizzare l’ARC Data Commons previa sottoscrizione di un semplice accordo sull’utilizzo dei dati oppure proporre idee da testare nei modelli dell’ALS TDI; l’ampliamento dovrebbe consentire all’ALS TDI di rispondere a tali richieste molto più rapidamente.
Guarda la Sua presentazione:
–
Dott. Kyle Denton – Direttore della Biologia Cellulare, ALS TDI
Modellizzazione della perdita di funzione della proteina TDP-43 nei motoneuroni umani: dallo splicing criptico alla scoperta di farmaci.
Punti salienti:
• ALS TDI crea modelli di cellule staminali pluripotenti indotte (iPSC) dei motoneuroni a partire da fibroblasti derivati da biopsie cutanee e cellule del sangue donate dai partecipanti allo studio ARC. Questi modelli consentono ai ricercatori di confrontare le cellule affette da SLA con quelle sane e di testare potenziali trattamenti per la SLA.
• Il TDP-43 contribuisce normalmente a rimuovere gli “esoni criptici”, che altro non sono che piccoli frammenti di RNA messaggero normalmente non tradotti in proteina. Quando TDP-43 smette di funzionare, questi frammenti si inseriscono nell’RNA messaggero e portano alla riduzione dei livelli di proteine importanti come STMN2 e UNC13A. La patologia del TDP-43 è presente in circa il 97% dei casi di SLA, inclusi quelli senza una causa genetica nota.
• Per riprodurre questo fenomeno, il team ha creato motoneuroni privi di TDP-43 e ha aggiunto un marcatore che rende verde fluorescenti le cellule quando la TDP-43 non funziona. Questi neuroni sono cresciuti di circa il 50% in meno rispetto alle cellule normali, mentre l’inclusione di un esone criptico è aumentata di circa 80 volte.
• I glicosidi cardiaci, una classe di farmaci che comprende la digossina, hanno mantenuto la TDP-43 nel nucleo nelle cellule sottoposte a stress. La digossina è attualmente oggetto di una sperimentazione clinica sull’SLA presso il Massachusetts General Hospital.
• Un farmaco a base di piccole molecole in grado di legarsi all’RNA ha migliorato la sopravvivenza e la crescita dei neuroni anche in assenza di TDP-43, e il team sta ora vagliando circa 3.000 composti alla ricerca di effetti analoghi.
• Il nuovo consorzio PRISM, frutto della collaborazione tra ALS TDI, Axol Bioscience e LifeARC, sta sviluppando modelli basati su cellule staminali della SLA sporadica; le linee cellulari potrebbero essere messe a disposizione dei ricercatori esterni entro il prossimo anno.
Guarda la Sua presentazione:
.
Dott. Theo Hatzipetros – Direttore senior di Farmacologia, ALS TDI
Utilizzo del modello murino SOD1 per valutare diversi meccanismi terapeutici nella SLA.
Punti salienti:
• La SLA può comportare molteplici problemi biologici, che interessano i motoneuroni, le cellule di supporto e le connessioni tra nervi e muscoli. Di conseguenza, il suo trattamento richiederà probabilmente più di una terapia.
• Il modello murino SOD1 G93A riproduce quasi tutti i meccanismi patologici documentati nei pazienti affetti da SLA, consentendo all’ALS TDI di testare diverse strategie terapeutiche.
• I ricercatori dell’ALS TDI stanno testando costantemente potenziali terapie sul modello SOD1.
Tra le terapie testate di recente figurano:
• Il clopidogrel, un farmaco antiaggregante piastrinico approvato, che ha preservato le connessioni tra nervi e muscoli nei topi SOD1. Tuttavia, non ha migliorato i parametri relativi alla funzione o alla forza muscolare. Il prossimo passo sarà uno studio sulla sopravvivenza;
• SN-011, che blocca la via infiammatoria cGAS-STING. È stato dimostrato che questo farmaco ritarda l’insorgenza della malattia e prolunga la sopravvivenza di circa 10 giorni nei topi maschi SOD1. Tuttavia, non ha avuto alcun effetto sui topi femmina. Il team sta indagando sulle ragioni di tale differenza e intende ripetere lo studio su un secondo modello murino;
• Il mebendazolo, un farmaco antiparassitario approvato, che agisce su una proteina chiamata TNIK, associata alla degenerazione delle fibre nervose. Ha ritardato l’insorgenza della malattia e prolungato la sopravvivenza sia nei topi SOD1 maschi che nelle femmine. Il team intende convalidare il risultato sui topi SOD1 e su un secondo modello.
• La combinazione di terapie potrebbe, alla fine, offrire maggiori benefici rispetto a qualsiasi trattamento singolo, sebbene la sperimentazione di tali combinazioni sugli animali risulti difficile a causa delle interazioni farmacologiche, delle dimensioni considerevoli degli studi e del rischio di tossicità aggiuntiva.
Guarda la Sua presentazione:
Dr. Alan Premasiri – Dirigente Senior, Operazioni Cliniche, ALS TDI
Ampliamento delle funzionalità della piattaforma ARC
Punti salienti:
• ALS TDI, Augie’s Quest to Cure ALS e Answer ALS hanno avviato lo studio “Champion Insights”, che coinvolge veterani, soccorritori e atleti d’élite, ovvero gruppi in cui sono stati segnalati casi di SLA con maggiore frequenza.
• Champion Insights si basa sull’architettura dello studio ARC, lo studio di storia naturale più longevo sulla SLA. I dati di entrambi gli studi saranno condivisi tramite l’ARC Data Commons.
• I partecipanti forniranno informazioni sulla loro attività fisica nel corso della vita e forniranno campioni di sangue per analisi metaboliche e genetiche. Lo studio prevede di reclutare 200 persone nei primi due anni e altre 300 in una seconda fase.
• I partecipanti al programma ARC potranno presto consultare i risultati delle loro analisi del sangue sul portale dedicato, compreso il neurofilamento leggero (NfL), una proteina che viene rilasciata nel sangue quando le cellule nervose subiscono un danno.
• I diversi metodi di analisi utilizzati dai laboratori forniscono valori di NfL diversi, pertanto i risultati provenienti da laboratori diversi non sono direttamente comparabili, a meno che non siano espressi sotto forma di rapporti o percentuali. ALS TDI ha internalizzato l’analisi dell’NfL per ridurre i costi, i tempi di consegna dei risultati e il volume dei campioni.
• ALS TDI sta collaborando attivamente con ricercatori nei settori della multiomica, delle tecnologie sanitarie digitali e della scienza traslazionale su progetti basati sui dati e sui campioni provenienti dallo studio ARC.
Guarda la Sua presentazione:
.
Dott.ssa Danielle Boyce, MPH, DPA — Responsabile scientifico, Evidenze dal mondo reale, ALS TDI
Più veloce grazie all’IA, guidata dalle persone: la scienza dei dati secondo i tempi della SLA
Punti salienti:
• ALS TDI utilizza l’intelligenza artificiale per facilitare la scrittura del codice di analisi dei dati, e ogni risultato viene verificato dal team di ricerca. I dati dei partecipanti non vengono caricati su strumenti di intelligenza artificiale accessibili al pubblico, e il team sviluppa il proprio codice utilizzando dati fittizi per tutelare la privacy dei partecipanti.
• Registry Forge, uno strumento gratuito e open source finanziato dal CDC, trasforma le cartelle cliniche elettroniche in dati pronti per la ricerca. Un’analisi che un tempo richiedeva 30 giorni può ora essere completata in pochi secondi.
• L’integrazione delle cartelle cliniche con i questionari compilati dai partecipanti offre un quadro più completo della SLA. Ad esempio, le note cliniche possono mostrare l’andamento della malattia di una persona prima che questa entrasse a far parte dello studio.
• L’organizzazione dei dati in formati comuni e condivisi ne facilita l’utilizzo da parte dell’intelligenza artificiale e di altri ricercatori. ALS TDI adegua i propri dati agli standard aperti, in modo che i set di dati possano essere combinati e confrontati senza errori né sprechi di tempo.
• Registrare maggiori dettagli sulla malattia di ciascun paziente potrebbe aiutare a individuare indizi, soprattutto nei casi di SLA sporadica o quando la causa genetica è sconosciuta. La dott.ssa Boyce ha affermato che in questo campo non si è ancora fatto abbastanza e che i nuovi strumenti di intelligenza artificiale sono in grado di individuare dettagli nelle note cliniche anche quando nessuno ne ha fatto richiesta.
• Il controllo umano resta fondamentale per questo lavoro. Il personale dell’ALS TDI individua gli errori nei dati, controlla le registrazioni vocali e coordina le attività con i partecipanti; la dott.ssa Boyce ha affermato che l’intelligenza artificiale non può sostituire i dati forniti dai partecipanti né il sostegno dei donatori, che rende possibile lo svolgimento rapido del lavoro.
Guarda la Sua presentazione:
.
.
Tavola Rotonda
SLA ereditaria e sporadica: cosa abbiamo imparato e quali sono le prospettive future?
Moderatore: Yentli Soto Albrecht, PhD
Relatori: Fernando Vieira, MD, Amministratore delegato e Direttore Scientifico, ALS TDI; Michael Robinson, MD; Steven Altschuler, PhD, Professore – Chimica farmaceutica, University of California, San Francisco; Danielle Boyce, MPH, DPA, Responsabile scientifico, Evidenze dal mondo reale, ALS TDI.
Punti salienti:
• I relatori si sono detti fiduciosi che i trattamenti personalizzati arriveranno anche alle persone affette da SLA sporadica, pur non sapendo con certezza quando ciò accadrà. Hanno sottolineato che la personalizzazione dipende dal raggruppamento di persone con caratteristiche biologiche simili della malattia, non solo da fattori genetici.
• Lo studio delle forme genetiche della SLA fornisce strumenti applicabili anche alla SLA sporadica. Un esempio è l’approccio adottato dall’UCSF, che individua casi sporadici le cui cellule presentano caratteristiche simili a quelle delle forme genetiche, come la SOD1 e la FUS, per le quali esistono già terapie mirate.
• Il raggruppamento di pazienti molto diversi tra loro negli studi clinici potrebbe nascondere gli effetti reali del trattamento. Il dottor Altschuler ha paragonato questa situazione alla ricerca sul cancro, in cui i progressi sono avvenuti solo dopo che i tumori sono stati classificati in base al sottotipo molecolare.
• È improbabile che un unico indicatore riesca a catturare l’evoluzione della SLA in tutti i pazienti. I relatori hanno sollecitato l’adozione di diversi indicatori complementari e una definizione più chiara di quali cambiamenti siano significativi per i pazienti; il dott. Vieira ha affermato che gli indicatori digitali sono più sensibili, ma devono comunque essere collegati a ciò che conta per le persone affette da SLA.
• Il neurofilamento leggero (NfL) è un promettente marcatore ematico, ma i relatori hanno invitato alla cautela nell’utilizzarlo in modo troppo rigido. Il dottor Robinson ha avvertito che una soglia fissa definita prematuramente potrebbe portare all’esclusione di farmaci utili, poiché non è ancora noto quale entità di riduzione indichi un beneficio clinico.
• È difficile reperire tessuto nervoso cerebrale e spinale proveniente da persone affette da SLA. I ricercatori stanno quindi utilizzando cellule prelevate dalla pelle e dal sangue, che vengono riprogrammate in cellule staminali e poi coltivate fino a trasformarle in motoneuroni; durante la tavola rotonda si è discusso del ruolo delle associazioni di pazienti come strumento per migliorare l’accesso ai tessuti donati.
• Poiché solo circa il 10% delle persone affette da SLA soddisfa i requisiti per partecipare alle sperimentazioni cliniche, i relatori hanno indicato gli studi osservazionali e i programmi di accesso ampliato ben gestiti come strumenti per trarre insegnamenti dalle esperienze di tutti gli altri pazienti. Il dottor Robinson ha sottolineato che l’accesso ampliato consente alle persone di accedere a farmaci sperimentali dai benefici non ancora dimostrati, non a trattamenti approvati.
Guarda la loro discussione:
.
Prof. David Shechter – Professore di Biochimica – Albert Einstein College of Medicine
Le PRMT nella SLA: dalla regolazione dell’RNA alle opportunità terapeutiche
Punti salienti:
• Il dottor Shechter ipotizza che la SLA sia in parte una malattia causata da anomalie che si verificano lungo il flusso di informazioni dal DNA all’RNA e alle proteine, il che potrebbe avere un impatto particolarmente grave sui motoneuroni di grandi dimensioni e longevi.
• Le PRMT sono enzimi che aggiungono piccoli marcatori chimici all’arginina, uno dei mattoni delle proteine, modificandone il comportamento. Più della metà delle proteine che modificano interagiscono con l’RNA, e tra queste figurano quasi tutte le proteine associate alla SLA, tra cui FUS e TDP-43.
• Il blocco di diverse PRMT ha avuto effetti diversi sull’elaborazione dell’RNA nelle cellule di laboratorio (ma non in quelle affette da SLA). Il blocco delle PRMT di tipo 1 ha rallentato lo splicing, mentre il blocco della PRMT5 ha aumentato gli errori di splicing.
• Una questione fondamentale ancora aperta è se il blocco delle PRMT di tipo 1 possa ridurre gli errori legati agli esoni criptici che si verificano quando la TDP-43 smette di funzionare. Il dottor Shechter ha affermato di non avere ancora una risposta, ma i primi dati provenienti da altri laboratori suggeriscono che il blocco della PRMT5 aumenti alcuni di questi errori, mentre il blocco delle PRMT di tipo 1 non li aumenti.
• Nella SLA causata dal gene C9orf72, i frammenti proteici tossici ricchi di arginina sembrano essere metilati, e un farmaco di tipo 1 che inibisce la PRMT ne ha ridotto la tossicità nelle cellule neuronali coltivate in laboratorio. I frammenti sembrano inoltre legarsi ai meccanismi cellulari legati all’RNA, e la metilazione modifica i loro siti di legame, sebbene non sia ancora chiaro se abbia un effetto benefico o dannoso.
• I farmaci esistenti che inibiscono le PRMT non sono specifici per ciascun enzima PRMT; pertanto, il laboratorio del dottor Shechter e altri stanno utilizzando anche strumenti genetici, come il silenziamento genico basato sulla tecnologia CRISPR, per studiare ciascuno di essi.
Guarda la Sua presentazione:
.
Marcin Strączkiewicz, PhD – Consulente di ricerca presso Digital Health Technologies
Misurare i cambiamenti nella vita quotidiana con la SLA
Punti salienti:
• I sensori di movimento indossabili consentono di monitorare i sintomi della SLA nella vita quotidiana e lo studio ARC raccoglie questi dati dal 2015 tramite sensori indossati ai polsi e alle caviglie. Il team del dottor Strączkiewicz confronta i risultati con la Scala di valutazione funzionale della SLA (ALSFRS-R), il questionario standard utilizzato negli studi clinici.
• Un nuovo metodo rileva il modo in cui il braccio si muove nello spazio, ad esempio quando solleva oggetti o ruota, fornendo dettagli specifici che le domande generiche su attività come tagliare il cibo non sono in grado di fornire. Le misurazioni ottenute sono state correlate anche alla funzionalità di braccia e gambe.
• Le persone i cui sintomi erano comparsi in un arto non dominante tendevano a fare maggiore affidamento sull’arto dominante, e viceversa; i sensori hanno rilevato questo schema nei movimenti quotidiani.
• Brevi esercizi di oscillazione delle braccia da svolgere a casa hanno dimostrato che l’intensità del movimento è la misura più affidabile. Il numero di oscillazioni non è variato molto nel complesso e alcuni partecipanti hanno registrato miglioramenti nel tempo; pertanto, il team sta valutando se gli effetti dell’allenamento abbiano un ruolo in questo contesto.
• L’accuratezza del conteggio dei passi registrato dai sensori è stata verificata e ha contribuito a distinguere i partecipanti tra loro. Altre misure relative alla deambulazione, quali la lunghezza del passo e la cadenza, consentono di distinguere le persone che hanno segnalato un peggioramento da quelle che non lo hanno fatto. Questi risultati suggeriscono che nessuna singola misura sia in grado di catturare i cambiamenti nella funzionalità degli arti in ogni fase della SLA.
• Gli strumenti di valutazione digitali sembrano promettenti per gli studi clinici, ma sono necessarie ulteriori ricerche. Il dott. Strączkiewicz ha affermato che, in studi della durata di circa 12 mesi, alcuni strumenti di valutazione digitali hanno dato risultati migliori rispetto all’ALSFRS-R, ma non sono ancora pronti per studi più brevi. Ha sottolineato che occorre ancora tenere conto di fattori quali il posizionamento dei sensori e la variabilità della malattia.
Guarda la Sua presentazione:
.
Dott. Smith Heavner – Direttore Scientifico Senior, Data Collaboration Center, Critical Path Institute
A quale scopo? Valutazione delle misure digitali ai fini normativi nella SLA
Punti salienti:
• Il dottor Heavner collabora con il Critical Path Institute (CPATH), una partnership pubblico-privata con la FDA che contribuisce a mettere a punto strumenti per lo sviluppo dei farmaci in vista della valutazione normativa. Ha sottolineato che, per definire nuovi indicatori di malattia, occorre partire dalla decisione che le autorità di regolatorie dovranno prendere, per poi stabilire cosa misurare e quale tecnologia utilizzare per rispondere al meglio a tale domanda, anziché lasciare che sia la tecnologia a guidare il processo.
• Un indicatore digitale deve essere “adatto allo scopo”, ovvero deve essere chiaro cosa viene misurato, in chi e perché. Ad esempio, un indicatore testato su un gruppo di persone potrebbe non avvalorare un’affermazione relativa a soggetti in una fase diversa della malattia.
• Una dichiarazione relativa al “contesto di utilizzo” specifica esattamente a quale scopo verrà utilizzata una misura, determinando la quantità di prove necessarie.
• Per sostenere la validità di una misura digitale occorre un corpus di prove, non un singolo studio. La qualificazione formale da parte della FDA non è l’unica strada percorribile, poiché anche una lettera di sostegno da parte della FDA può incoraggiare un uso più diffuso.
• I pazienti e i caregivers dovrebbero essere coinvolti fin dall’inizio, poiché il significato che una misura riveste per le persone affette da SLA deve far parte integrante della documentazione presentata alle autorità regolatorie.
• Il dottor Heavner prevede che i dati relativi alle misurazioni digitali dello studio ARC contribuiranno a definire il quadro normativo per questi strumenti, con implicazioni che potrebbero estendersi anche ad altre patologie neurologiche.
Guarda la Sua presentazione:
Premi Leadership 2026 – ALS TDI
Il Summit dell’ALS TDI si è concluso con la cerimonia di consegna degli ALS TDI Leadership Awards 2026, presentata da Carol Hamilton, vicepresidente senior per lo sviluppo dell’ALS TDI. Tra i vincitori degli ALS TDI Leadership Awards 2026 figurano Caroline Tredway, Katie Rixman, PJ Murphy, The ALS 100 (Alex Litt, Cory Sullivan e Zach Zangl), la dott.ssa Yentli Soto Albrecht, Gwen Petersen, Doug e Lisa Downing, Logan Brunner e Skyler Rodriguez. Per saperne di più sui vincitori di quest’anno, clicca qui.
Guarda la cerimonia:
ALS TDI spera che il Summit sulla SLA abbia fornito informazioni preziose e abbia contribuito a informare la comunità sul loro lavoro attuale.
conSLAncio e l’ALS TDI ci tengono a ringraziare di cuore tutti coloro che hanno partecipato al Summit 2026 dell’ALS TDI e i ricercatori che sono intervenuti durante il meeting.
Cosa fare ora:
• Guarda la registrazione del Summit 2026 dell’ALS TDI, cliccando qui.
• Per saperne di più sulla ricerca di ALS TDI per sconfiggere la SLA, clicca qui.
• Segui i canali di conSLAncio per le ultime notizie.